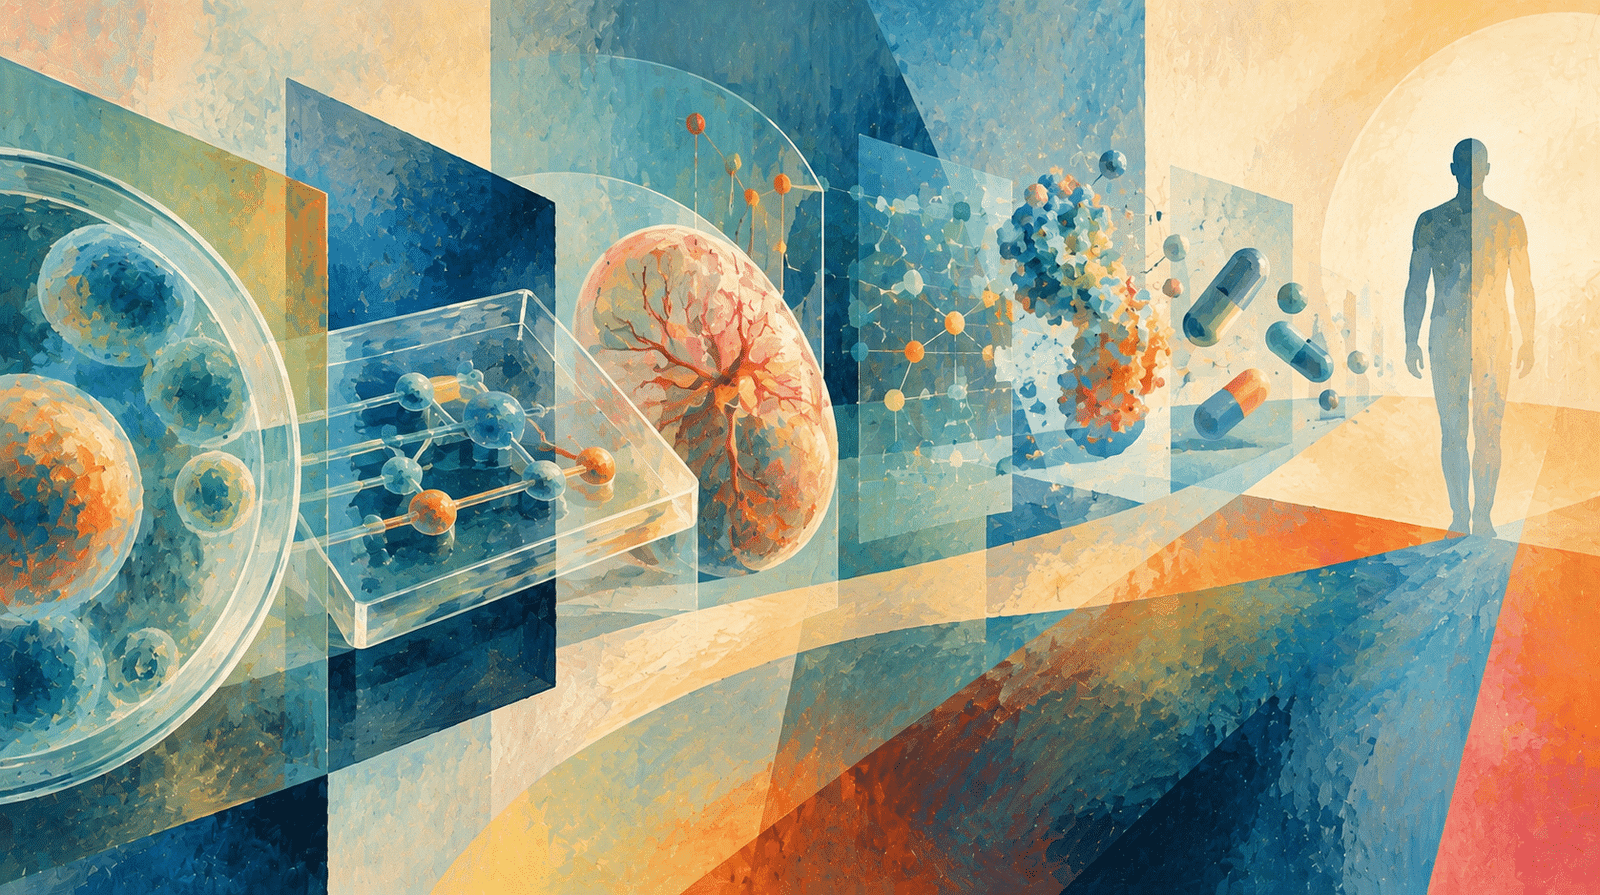
Prima di provare un nuovo medicinale nell’uomo bisogna capire che cosa potrebbe succedere quando quell’uomo lo riceverà, e per decenni una parte importante della risposta è arrivata dagli animali.
La sequenza è entrata così profondamente nel modo di raccontare lo sviluppo di un medicinale da essere diventata quasi automatica: laboratorio, animale, uomo. Preclinical ha finito spesso per evocare animal testing, anche quando il lavoro svolto prima della clinica comprendeva già molto altro. FDA ha deciso di cambiare le parole.
Il 21 settembre 2026 l’Agenzia statunitense ha pubblicato una direct final rule che sostituisce nelle proprie norme espressioni come “animal tests” e “animal studies” con “nonclinical tests” e “nonclinical studies” e modifica anche altri riferimenti, compresi “preclinical” e “in vitro”.
Con questo, non si è arrivati all’abolizione della sperimentazione animale. FDA lo precisa esplicitamente: gli studi sugli animali continuano a poter essere utilizzati quando appropriati, gli standard di evidenza non cambiano e non viene imposto un metodo alternativo; ma scompare dalla formulazione regolatoria l’associazione implicita tra evidenza non clinica ed evidenza animale. E nello spazio che si apre entrano cellule umane, organoidi, organ-on-chip, modelli computazionali e altre New Approach Methodologies, le NAMs.
Non sostituire un modello con un altro
Sarebbe facile raccontare questa trasformazione come una staffetta: prima gli animali, domani gli organ-on-chip. Ma non è quello che sta accadendo.
La stessa FDA chiarisce che l’obiettivo non è sostituire un approccio rigido con un altro: la questione è scegliere strumenti capaci di rispondere alla domanda scientifica che deve essere affrontata. Ed è probabilmente questo l’aspetto più interessante.
Un modello animale non è l’organismo umano. Un organoide non è un organo completo. Un organ-on-chip riproduce soltanto alcune caratteristiche di un sistema biologico. Un modello computazionale dipende dai dati, dalle assunzioni e dalle relazioni matematiche sulle quali è costruito.
Nessuno di questi strumenti contiene da solo la risposta. La domanda diventa allora diversa: quale modello produce l’informazione necessaria per prendere una determinata decisione?
È un passaggio dalla ricerca del modello universale alla costruzione di un sistema di evidenze.
Un fegato che sta su un chip
Tra le NAMs più note ci sono i microphysiological systems, categoria nella quale rientrano gli organ-on-chip.
Sono dispositivi nei quali cellule e tessuti vengono organizzati in microambienti progettati per riprodurre alcune caratteristiche della fisiologia umana: flussi, interazioni cellulari, gradienti, sollecitazioni meccaniche. Un liver-on-chip non è un piccolo fegato.
È un modello costruito per osservare determinati fenomeni del fegato umano in condizioni controllate. Ed è proprio questo che può renderlo interessante nello sviluppo farmaceutico.
Alcune tossicità osservate nell’uomo non vengono previste adeguatamente dai modelli animali; al contrario, alcuni segnali osservati negli animali possono non tradursi nell’uomo. Le differenze tra specie restano una delle difficoltà strutturali della traslazione preclinica.
Un sistema costruito con materiale biologico umano può quindi offrire informazioni più direttamente pertinenti per alcune domande. Ma “più umano” non significa automaticamente “più predittivo”. Prima che un modello possa contribuire a una decisione regolatoria bisogna sapere esattamente che cosa è in grado di misurare, con quale affidabilità e dentro quali limiti.
La parola decisiva è contesto
A marzo 2026 FDA ha pubblicato una draft guidance dedicata proprio alla validazione delle NAMs utilizzate nello sviluppo dei medicinali.
Uno dei concetti centrali è il context of use: non basta dimostrare che una tecnologia funziona, occorre definire per che cosa funziona.
Lo stesso organ-on-chip potrebbe essere sufficientemente informativo per valutare uno specifico endpoint tossicologico e del tutto inadeguato per un altro. Un modello computazionale potrebbe contribuire alla previsione di una determinata proprietà senza poter sostenere una conclusione diversa.
Il valore regolatorio di una NAM dipende quindi dalla relazione tra metodo, domanda e decisione. FDA individua quattro elementi fondamentali: context of use, rilevanza biologica umana, caratterizzazione tecnica e fit-for-purpose.
Sono criteri che spostano l’attenzione dalla tecnologia alla prova che quella tecnologia deve sostenere. Un organ-on-chip sofisticatissimo non è utile perché è sofisticato. È utile se genera un’evidenza affidabile per la decisione che deve essere presa.
Riproducibile per chi?
C’è poi un problema molto concreto. Un metodo utilizzato nella ricerca esplorativa può tollerare caratteristiche che diventano difficili da accettare quando il risultato entra in una submission regolatoria.
Il sistema deve essere sufficientemente robusto. Le condizioni sperimentali devono essere definite. Le prestazioni devono poter essere caratterizzate. I risultati devono essere riproducibili.
E possibilmente non soltanto nel laboratorio che ha sviluppato la tecnologia. La standardizzazione diventa quindi una parte essenziale della transizione.
Due laboratori che utilizzano apparentemente lo stesso modello cellulare ottengono risultati confrontabili? Che effetto hanno origine e qualità delle cellule? Quanto incidono materiali, geometria del dispositivo, condizioni di coltura o software di analisi?
Più un modello biologico diventa complesso, più aumentano anche le variabili che devono essere controllate. È un paradosso interessante: cerchiamo sistemi più complessi perché vogliamo rappresentare meglio la biologia umana. Ma proprio quella complessità rende più difficile ottenere la standardizzazione necessaria per usarli nelle decisioni regolatorie.
Quando il modello è un algoritmo
Con le NAMs computazionali il problema assume un’altra forma.
In silico modeling, quantitative systems pharmacology e altri approcci matematici permettono di integrare dati biologici, farmacologici e clinici per simulare il comportamento di un medicinale o di un sistema biologico.
Qui il modello non è fatto di cellule. È fatto di relazioni.
Diventano quindi rilevanti le assunzioni utilizzate per costruirlo, la qualità dei dati, la capacità di descrivere il dominio nel quale può essere applicato e la verifica delle sue prestazioni. E quando entrano sistemi di machine learning, alle domande tradizionali se ne aggiungono altre.
Quali dati sono stati utilizzati? Quanto rappresentano la popolazione o il fenomeno di interesse? Come viene controllata una nuova versione del modello? Che cosa succede se cambiano i dati di input? Quanto deve essere interpretabile il risultato perché possa sostenere una decisione?
Il tema non è molto diverso da quello degli organ-on-chip. Anche qui non basta chiedere se il modello sia “accurato”. Bisogna sapere accurato per fare che cosa.
Venticinque casi invece di una promessa
Insieme alla modifica regolatoria di settembre, FDA ha pubblicato anche un database dedicato agli utilizzi delle NAMs già descritti nella documentazione pubblica delle proprie review. La prima versione contiene 25 esempi.
È un passaggio significativo perché porta il dibattito fuori dal territorio delle possibilità future.
Le NAMs non sono soltanto tecnologie che un giorno potrebbero entrare nello sviluppo regolatorio. Esistono già casi nei quali informazioni generate attraverso nuovi approcci sono state presentate e valutate.
FDA ha inoltre pubblicato un inventario dei contesti nei quali CDER è aperto a programmi non clinici semplificati, che possono comprendere riduzione del numero di animali, riduzione delle specie utilizzate e impiego di NAMs.
La trasformazione, quindi, non avverrà probabilmente con una data precisa dopo la quale un sistema sostituirà l’altro.
E poi bisogna scegliere la prima dose
Tutto ciò che accade prima dell’uomo ha prima o poi un punto di arrivo molto concreto. La prima somministrazione.
Quando un nuovo medicinale entra in un first-in-human trial bisogna stabilire una dose iniziale sufficientemente prudente e scientificamente giustificata.
Anche qui il confine tra evidenza non clinica e modellistica sta diventando più permeabile.
Nel giugno 2026 FDA ha pubblicato una draft guidance sull’utilizzo della quantitative systems pharmacology per determinare il Minimum Anticipated Biological Effect Level, MABEL, nei trial first-in-human di fase I.
La QSP costruisce modelli quantitativi che mettono insieme conoscenze sul medicinale, sul target e sul sistema biologico per simulare le possibili risposte.
Non elimina automaticamente la tossicologia tradizionale. Aggiunge però un’altra fonte di informazione proprio nel punto più delicato della transizione: decidere quanto somministrare al primo essere umano.
Il confine tra preclinica e clinica diventa così meno simile a una porta e più simile a una zona di integrazione tra evidenze differenti.
Più modelli, più giudizio
Potremmo pensare che disporre di più strumenti renda la decisione più semplice. Potrebbe accadere il contrario.
Se il percorso standard prevede una serie relativamente definita di studi, il framework decisionale è in buona parte incorporato nel percorso stesso.
Quando invece sono disponibili organoidi, sistemi microfisiologici, saggi cellulari, modelli animali, simulazioni computazionali e dati provenienti da piattaforme diverse, bisogna decidere quali evidenze servono, come combinarle e quanto peso attribuire a ciascuna.
La flessibilità metodologica richiede quindi più capacità di giudizio, non meno.
E richiede competenze che fino a poco tempo fa potevano vivere in territori separati: tossicologia, farmacologia, biologia cellulare, bioingegneria, modellistica matematica, data science e regulatory science.
La domanda “quali studi dobbiamo fare?” potrebbe progressivamente lasciare spazio a una domanda più difficile: quale insieme di evidenze ci permette di prendere questa decisione?
Che cosa viene prima dell’uomo?
Il cambiamento di terminologia deciso da FDA può sembrare piccolo. “Animal study” diventa “nonclinical study”.
Ma le parole regolatorie descrivono anche il modo in cui viene organizzato un problema. Se il non clinico non è più definito implicitamente dallo strumento utilizzato, si apre la possibilità di costruirlo attorno all’informazione necessaria.
A volte quella informazione arriverà ancora da uno studio animale. In altri casi potrà arrivare da cellule umane, da un organ-on-chip, da un modello computazionale o dall’integrazione di più approcci.
Il punto non sarà dimostrare che una tecnologia è più nuova. Sarà dimostrare che possiamo fidarci dell’evidenza che produce.
Prima di arrivare all’uomo, quindi, potrebbe non esserci più un passaggio obbligato. Potrebbe esserci una domanda. E il compito dello sviluppo non clinico sarà scegliere il modo più affidabile per risponderle.
Vuoi trovare più facilmente MakingPharmaIndustry su Google?
Aggiungici alle tue fonti preferite